
大湾区大学刘霖/中国科学技术大学张清伟Angewandte Chemie:镍催化炔烃不对称氢膦酰胺化反应取得重要进展
大湾区大学刘霖/中国科学技术大学张清伟Angewandte Chemie:镍催化炔烃不对称氢膦酰胺化反应取得重要进展
论文信息
研究背景
含有 P- 立体中心的有机膦骨架广泛存在于多种药物分子和手性催化剂中,因此其高效的不对称构建一直是有机化学领域重要的研究课题之一。其中, P- 立体有机膦酰胺因其P–N键兼具稳定性和可修饰性的独特组合,成为构建多种 P -立体结构的关键合成砌块(Scheme 1A)。特别是含有反应性N–H键的N-烷基取代有机磷酰胺,由于胺基的高反应活性和结构多样性,在药物修饰和生物活性分子合成中展现出卓越价值。迄今为止, P- 手性膦酰胺的合成主要依赖于膦(III)合成前体的不对称转化或膦(V)合成前体的去对称化。然而,这些方法的普遍适用性受到所需有机膦试剂(如膦酰氯或二氯代膦)稳定性差的限制,其操作、分离和纯化在实际操作中均较为困难。同时,去对称化反应通常需要特定的预官能化起始原料——这种依赖性严重限制了所得产物的结构多样性,导致 P- 手性膦酰胺的合成仍鲜有报道(Scheme 1B)。因此,亟需发展一种更为高效的合成策略来实现这类结构单元的快速构建。
H- 膦酰胺是一类在有机合成中用途广泛且易于获得的起始原料。迄今为止,关于 H- 膦酰胺的高立体选择性催化不对称转化的报道相对较少。该领域进展缓慢的主要原因在于: H- 膦酰胺及其产物对酸和亲核试剂较为敏感,且其本身易作为强配体和潜在还原剂,常常导致过渡金属催化剂中毒(Scheme 1C)。针对上述难题,作者通过利用H-膦酰胺取代基的位阻效应来平衡其反应性与稳定性,开发了一种镍催化的炔烃不对称氢膦酰胺化反应,该策略能够高效、高对映选择性地合成结构多样的烯基取代 P- 手性膦酰胺,兼容多种 N,N -二烷基和N-烷基取代的H-膦酰胺。尤为重要的是,所得产物在四个不同位点(C=C、P=O、P中心及N原子)展现出正交反应性,为复杂 P- 手性结构单元的多样性合成提供了强大平台(Scheme 1D)。
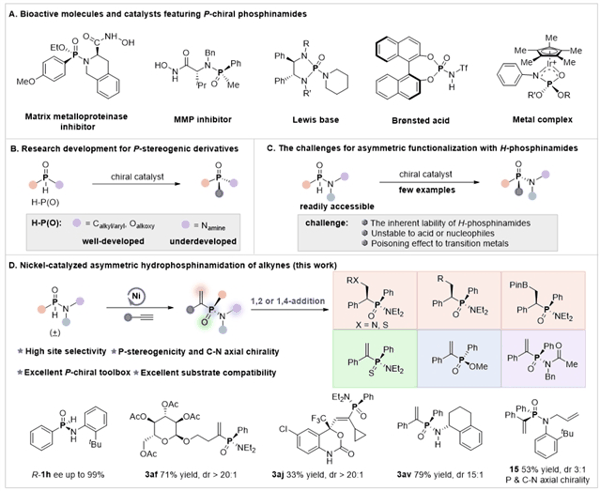
Scheme 1. P-Chiral phosphinamide: applications and synthesis.
反应条件优化
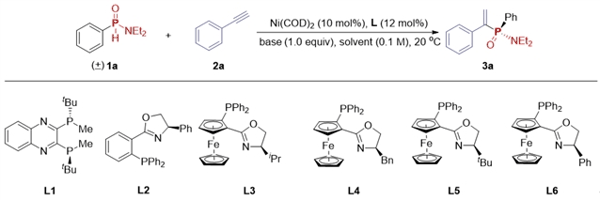
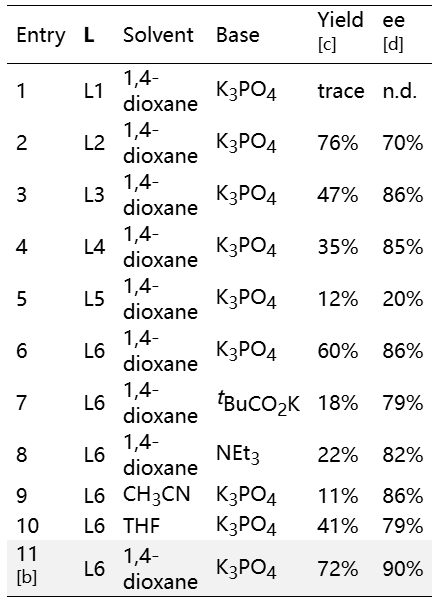
为验证该策略的可行性,大湾区大学刘霖团队与中国科学技术大学张清伟团队合作以 H- 膦酰胺1a和苯乙炔2a为模型底物进行反应条件优化。初步评估发现,双齿膦配体L1无活性(Entry 1),而N,P-配体L2可提供76%产率和70% ee(Entry 2)。通过对此类配体骨架修饰改造,确定L6为最佳配体,产率60%、ee值86%(Entry 6)。进一步筛选碱和溶剂未见改善(Entries 7-10)。最终通过提高1a当量,可将目标产物的3a产率提升至72%,ee达90%(Entry 11)。
Table 1. Optimization of the reaction conditions[a].
底物范围拓展
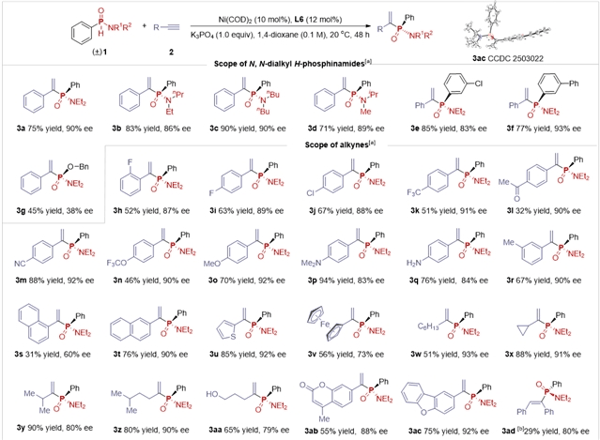
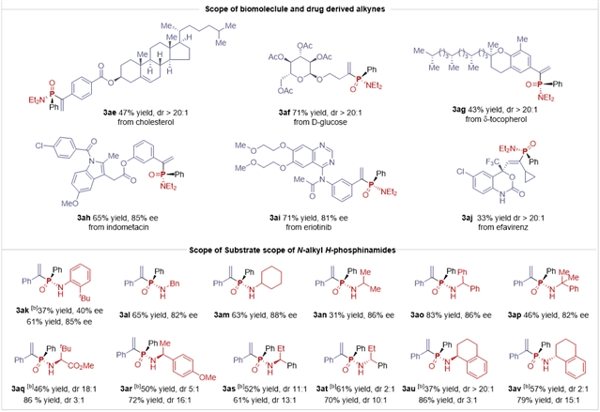
在 N,N- 二烷基H-膦酰胺底物方面, 含有不同二级胺取代基的H-膦酰胺(如丙基乙基、二丁基、异丙基甲基)均可顺利反应,间位含氯和苄基的芳基取代底物同样兼容。在炔烃底物方面,不同电性和不同取代的芳基乙炔均能顺利参与反应,展现出良好的官能团耐受性,可兼容多种官能团,比如卤素、三氟甲基、羰基、氰基、三氟甲氧基、甲氧基、二甲氨基,甚至未保护的伯苯胺基等。值得注意的是,给电子基团取代的炔烃通常展现出更高的产率。烷基取代端炔(包括伯、仲和环烷基取代)同样适用,甚至游离伯醇也能很好耐受。复杂结构炔烃(如胆固醇、 D- 葡萄糖、 δ- 生育酚衍生物)的功能化也能顺利实现,展现出优异的非对映选择性。药物衍生物如吲哚美辛和厄洛替尼同样适用。值得一提的是,含有挑战性内炔结构的抗病毒药物依法韦仑也能在标准条件下反应,得到具有出色 E/Z 立体控制及>20:1 dr的 P- 手性产物。在 N- 烷基H-膦酰胺底物方面,多种含伯、仲或叔α-碳取代基的 N- 烷基 H- 膦酰胺顺利反应,利用多种含预先存在手性中心的 H- 膦酰胺,可获得高非对映选择性的目标产物。对照实验表明,磷手性中心的构建主要由手性催化剂控制而非底物手性中心的诱导。
Table 2. Substrate scope of H-phosphinamides and alkynes.
合成应用
产物可在四个不同位点进行选择性衍生化,可分别发生P=O硫化以及烯烃还原过程。硫醇、甲基锂以及联硼酸酯均可与 P- 手性膦酰胺发生Michael加成反应,产物展现出优异的非对映选择性。此外,在酸催化下甲醇可与P-手性膦酰胺作用,再经碱促进与手性胺发生Michael加成得三手性中心的 P- 手性磷酸酯。在N-H键修饰方面, N-H键可分别发生烷基化或酰基化,大位阻的P-手性膦酰胺在烷基化过程中,所得产物同时含有 P- 立体中心和C–N轴手性的新型结构。
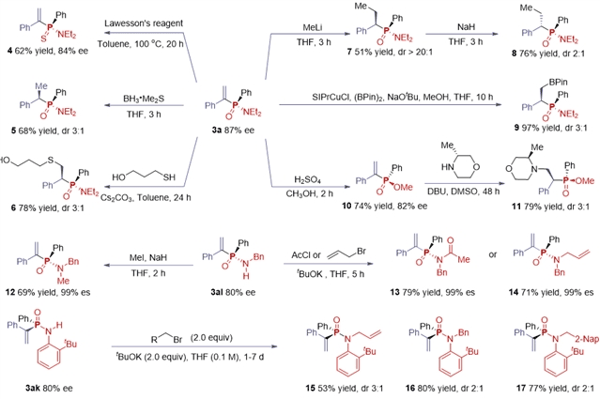
Scheme 2. Synthetic utility for the construction of diverse P-chiral building blocks
机理研究
为探究该反应的真实反应机制,作者开展了一系列机理实验。产物ee值与配体ee值之间的线性相关性表明存在单核镍-配体活性物种(Scheme 3A)。该反应还具有对外消旋N-烷基H-膦酰胺的动力学拆分能力,可使未反应的底物达到高达99%的ee值(Scheme 3B)。在标准条件下但无炔烃存在时,外消旋底物1h不会发生拆分。而在标准条件下,无论是使用L6还是ent-L6,R-1h均会发生缓慢外消旋化(Scheme 3C)。该结果表明,炔烃在某种程度上能保护1h免于外消旋化。这一过程使得我们能够分离得到3ak以及回收的R-1h(收率32%,ee值90%,Scheme 3D),后者可与丙炔酸酯发生立体专一性手性转移反应。将D标记的炔烃与1a和1h反应,主要得到顺式加成产物,同时伴有H–D混杂物种,这一趋势通过D-膦酰胺的实验得到了进一步证实(Scheme 3E)。这些结果共同表明该反应存在一个可逆的质子化过程。此外,反应速率对底物的电子性质敏感,富电子变体表现出更优的反应活性(Scheme 3F)。鉴于Ni(II)和Ni(0)给出相似的结果,Ni(II)很可能在反应中原位被富电子的H-膦酰胺还原为Ni(0)并进入活性催化循环。基于上述实验结果,我们提出了如Scheme 3G所示的机理:炔烃与物种A配位形成镍杂环丙烯中间体B,随后经质子化得到C。该烯基镍中间体经历可逆的顺反异构化,可能导致氢和氘位置发生混杂。随后经过还原消除得到产物,并通过再生A完成催化循环。
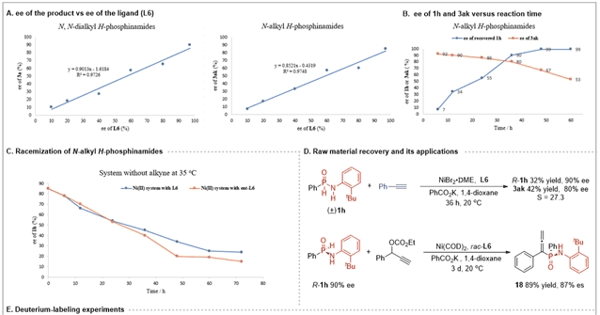
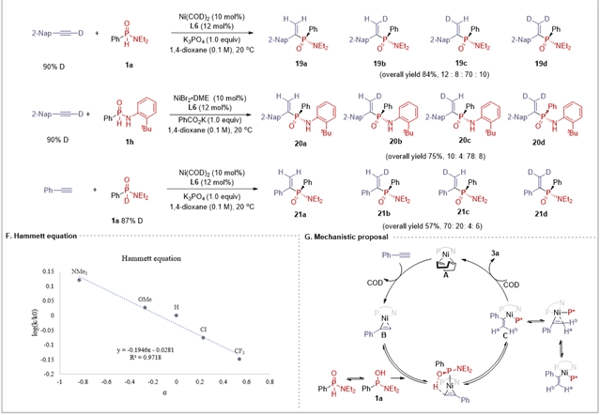
Scheme 3. Mechanistic study.
总结
该工作开发了首例镍催化炔烃不对称氢膦酰胺化反应,为多样性N,N-二烷基和N-烷基P-手性膦酰胺的合成提供了高效途径。所得对映富集产物在四个不同位点具有独特的正交反应性,通过调节酸/碱条件可实现1,2-加成、1,4-加成和取代反应的选择性分化,充分展示了其作为通用合成砌块的价值。该策略不仅丰富了手性磷化合物的合成工具箱,也为P-手性骨架在不对称催化和药物发现中的广泛应用奠定了重要基础。
期刊介绍
Angewandte Chemie 是全球化学领域最具影响力的顶级期刊之一,由德国化学会(German Chemical Society, GDCh)出版,创刊于1887年,最新影响因子为16.9。